技术概述
药物有关物质降解产物检测是药品质量控制中至关重要的一环,直接关系到药品的安全性和有效性。在药品的研发、生产、储存及流通全生命周期中,药物活性成分(API)可能会受到光照、温度、湿度、氧化或其他化学环境的影响,发生化学结构的改变,从而产生降解产物。这些降解产物不仅可能降低药物的疗效,更严重的是可能对人体产生潜在的毒副作用。因此,建立科学、严谨的检测技术体系,对药物有关物质及其降解产物进行精准监控,是现代制药行业和药品监管机构关注的焦点。
从技术层面来看,药物有关物质降解产物检测主要基于有机杂质的分析策略。根据国际人用药品注册技术协调会(ICH)发布的指导原则,特别是Q3A(新原料药中的杂质)和Q3B(新制剂中的杂质),对降解产物的界定、鉴定阈值和质控标准做出了明确规定。降解产物属于有机杂质的一种,其来源通常包括原料药的合成工艺引入、制剂工艺过程中的降解以及稳定性研究中的降解。与工艺杂质不同,降解产物往往随时间推移而增加,因此其在稳定性研究中的监控尤为重要。
该检测技术的核心在于分离分析与结构鉴定。由于降解产物通常在复杂的基质中存在,且含量极低(通常在0.1%甚至更低水平),这就要求分析技术必须具备极高的灵敏度、专属性和准确度。现代分析化学技术的发展,特别是联用技术的广泛应用,为降解产物的检测提供了强有力的工具。例如,高效液相色谱法(HPLC)因其分离效率高、适用范围广,已成为检测有关物质降解产物的金标准方法。而随着质谱技术的引入,使得对未知降解产物的结构推断成为可能,为杂质的溯源和工艺改进提供了依据。
在进行降解产物检测时,还必须遵循“质量源于设计”的理念。在药物研发早期,通过强制降解试验,即让原料药或制剂在剧烈条件下(如强酸、强碱、强光、高温、氧化等)发生降解,可以预判潜在的降解途径和降解产物,从而为分析方法的开发和验证提供依据,确保方法能够有效分离并检测出所有潜在的杂质,保障药品全生命周期的质量安全。
检测样品
药物有关物质降解产物检测的样品范围覆盖了药品从原料到成品的全过程。不同的样品形态和基质对检测方法的选择和前处理工艺有着不同的要求。检测机构通常接收的样品类型主要包括以下几大类:
化学药物原料药(API):这是检测的重点对象,原料药的纯度直接决定了制剂的质量。检测主要关注原料药在合成过程中产生的中间体、副产物以及在储存过程中可能产生的降解产物。
药物制剂:包括片剂、胶囊剂、注射剂、冻干粉针、口服液、软膏剂、喷雾剂等各种剂型。制剂中的辅料可能会与主成分发生相互作用,或者在制剂工艺(如制粒、压片、灭菌)过程中引发主成分的降解,因此制剂中降解产物的检测更为复杂。
中间体及起始物料:在化学合成路线中,控制中间体的杂质水平是降低终产物杂质的关键。对起始物料及其后续反应中间体的检测,有助于从源头控制降解产物的生成。
包装材料模拟提取物:药品包装材料与药物长期接触,可能会迁移出某些有机物质,或在特定条件下催化药物降解。因此,针对包装材料与药物的相容性研究样品也属于检测范畴。
稳定性研究样品:包括影响因素试验、加速试验和长期留样试验的样品。这些样品在不同时间点取出,用于监测降解产物随时间变化的规律,确定药品的有效期。
检测项目
检测项目是药物有关物质降解产物检测的具体内容,依据药物的结构特征、给药途径以及相关法规要求制定。检测项目通常分为特定降解产物和非特定降解产物两大类。
特定降解产物:指已经明确结构、在药品中规律出现且含量相对较高的降解产物。针对这些产物,通常需要建立专门的定量方法,设定严格的限度标准。例如,某些抗生素在水解过程中产生的特定降解胺类物质,或光敏感药物光照后产生的光降解产物。
未知降解产物:在研发早期或稳定性研究中发现的、结构尚未完全确证的杂质。对于未知降解产物,通常采用相对保留时间(RRT)进行定位,并用主成分自身对照法计算其含量。根据ICH原则,若未知降解产物超过鉴定限度,则需进行结构鉴定。
总降解产物:即所有可检测到的降解产物的总和。这一指标反映了药物整体的纯度水平。药典标准中通常对总杂质有明确的上限规定,任何单一降解产物的增加或总杂质的超标都意味着药品质量的下降。
强制降解试验项目:为了验证分析方法的适用性,检测项目还包括在破坏性条件下生成的产物。主要项目包括:
- 酸降解:在酸性条件下(如0.1M HCl)处理样品,检测生成的酸性降解产物。
- 碱降解:在碱性条件下(如0.1M NaOH)处理样品,检测生成的碱性降解产物。
- 氧化降解:在氧化剂(如双氧水)作用下检测生成的氧化降解产物,如N-氧化物、环氧化物等。
- 光降解:依据ICH Q1B指导原则,在紫外光和可见光照射下检测光化学降解产物。
- 热降解:在高温条件下(如105℃)干热处理,检测热不稳定性降解产物。
- 湿降解:在高湿度条件下考察水解反应产物。
检测方法
针对药物有关物质降解产物的检测,需要建立一套专属、灵敏、准确的分析方法。方法的选择取决于药物的理化性质、降解产物的结构特征以及预期的浓度水平。常用的检测方法体系如下:
高效液相色谱法(HPLC):这是目前应用最广泛的方法。反相色谱法(RP-HPLC)利用非极性固定相和极性流动相,适用于分离大多数有机药物及其极性降解产物。通过优化流动相组成(如缓冲盐浓度、pH值、有机相比例)、流速、柱温等参数,实现主成分与降解产物以及各降解产物之间的基线分离。梯度洗脱技术常用于分离极性差异较大的混合杂质。
液质联用技术(LC-MS):当常规检测器无法满足需求或需要进行杂质结构鉴定时,LC-MS是不可或缺的工具。质谱检测器(如单四极杆、三重四极杆、飞行时间质谱TOF、轨道阱Orbitrap等)能提供杂质的分子量和碎片离子信息。高分辨质谱(HRMS)能够精确测定分子量,推断杂质的元素组成,结合多级质谱碎片信息,可以推测出降解产物的可能结构,为后续的合成确证提供方向。
气相色谱法(GC):适用于挥发性药物或可挥发性降解产物的检测。例如,残留溶剂检测常采用GC法,某些含有挥发性降解产物的抗生素或甾体药物也可采用此法。气相色谱-质谱联用(GC-MS)同样可用于挥发性杂质的定性定量分析。
薄层色谱法(TLC):作为一种经典的色谱方法,TCL操作简便、成本低,常用于原料药的快速纯度筛查和特定降解产物的限度检查。虽然其分离效率和定量精度不如HPLC,但在某些特定品种的药典标准中仍被保留。
毛细管电泳法(CE):对于带电荷的药物及其降解产物,特别是手性药物的降解产物分析,CE法具有分离效率高、样品消耗少的优势,可作为HPLC法的补充手段。
方法学验证:为了确保检测结果的可靠性,任何检测方法在使用前均需进行全面的方法学验证。验证指标包括:
- 专属性:证明方法能有效分离主成分与各降解产物,且不受辅料干扰。
- 线性与范围:在预期浓度范围内,响应值与浓度呈良好的线性关系。
- 准确度:加样回收率试验结果应符合规定。
- 精密度:包括重复性、中间精密度和重现性,保证结果的重现。
- 检测限(LOD)与定量限(LOQ):确保方法能检测并定量低浓度的降解产物。
- 耐用性:考察方法参数微小变动对结果的影响。
检测仪器
高精度的检测仪器是获得准确数据的基础。药物有关物质降解产物检测涉及的仪器设备种类繁多,涵盖了分离、检测、数据处理等多个环节。
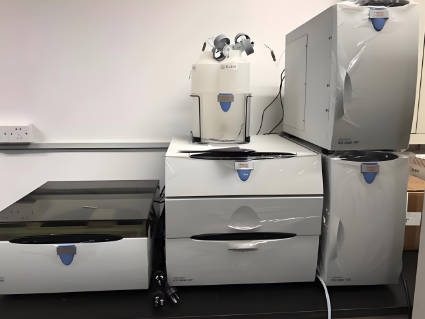
高效液相色谱仪(HPLC):配置二元或四元梯度泵、高性能自动进样器、柱温箱及多种检测器。紫外检测器(UV/DAD)最为常用,二极管阵列检测器(DAD)可提供光谱图信息,用于峰纯度检查和杂质初步定性。蒸发光散射检测器(ELSD)和电雾式检测器(CAD)则用于无紫外吸收的降解产物检测。
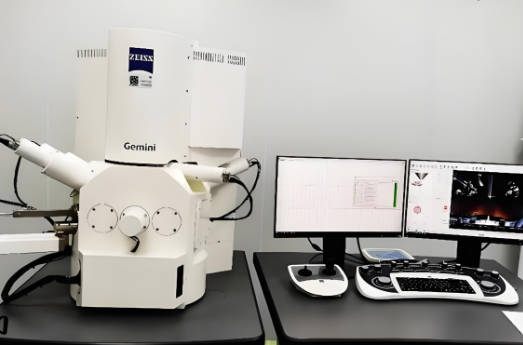
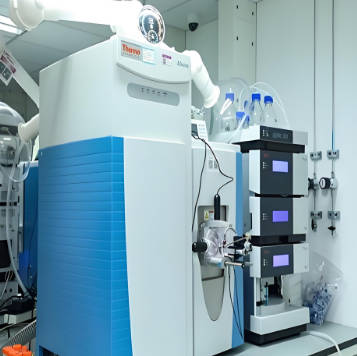
液相色谱-质谱联用仪(LC-MS):包括三重四极杆液质联用仪(用于高灵敏度定量分析)、离子阱液质联用仪(用于多级质谱碎裂分析)、飞行时间液质联用仪(LC-TOF-MS)和静电场轨道阱液质联用仪(LC-Orbitrap-MS,用于高分辨质谱分析)。这些仪器能够解决复杂的未知杂质结构鉴定难题。
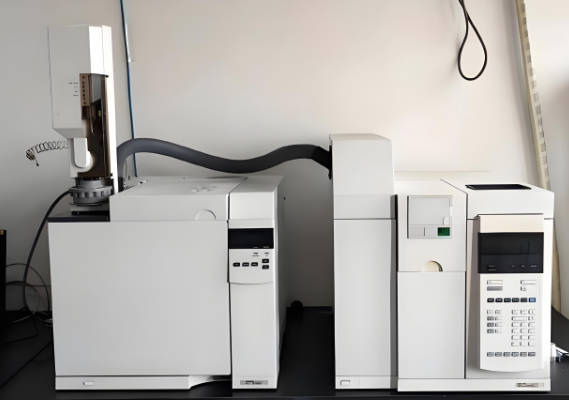
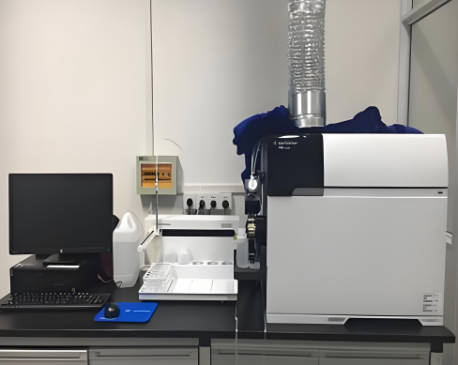
气相色谱仪(GC)及气相色谱-质谱联用仪(GC-MS):配置氢火焰离子化检测器(FID)、电子捕获检测器(ECD)或质谱检测器,用于挥发性杂质的分离检测。
样品前处理设备:包括电子天平(万分之一或十万分之一)、超声波清洗仪(用于溶解和提取)、高速离心机(用于去除不溶性微粒)、涡旋混合器、恒温水浴锅、光照试验箱、恒温恒湿箱(用于稳定性样品的预处理或强制降解试验)。
数据处理系统:色谱工作站和质谱数据分析软件,用于采集、处理色谱质谱数据,进行积分、计算、图谱比对和结构解析。
应用领域
药物有关物质降解产物检测贯穿于药品生命周期的各个阶段,其应用领域十分广泛,对于保障公众用药安全具有重要意义。
药物研发阶段:在新药发现和临床前研究阶段,通过检测降解产物,研发人员可以筛选出结构稳定的先导化合物,优化合成路线和制剂处方。强制降解试验在此阶段尤为重要,它能帮助研究人员了解药物的降解途径,验证分析方法的稳定性指示能力,确保方法能有效监控产品质量变化。
药品生产质量控制:在商业化生产过程中,每一批原料药和制剂出厂前都必须进行有关物质检查。通过监测降解产物,企业可以及时发现生产过程中的异常,如反应不完全、干燥温度过高或包装密封性问题,确保放行产品符合质量标准。
稳定性研究:依据ICH Q1A指导原则,药品需要进行加速试验和长期试验。在不同时间点(如0月、3月、6月、12月、24月等)取样检测有关物质降解产物,通过分析其含量变化趋势,确定药品的有效期和储存条件。这是药品注册申报的必要数据。
仿制药一致性评价:对于仿制药,通过与原研药(参比制剂)的降解杂质谱进行对比研究,评价两者在杂质种类和含量上的一致性。如果仿制药的降解产物种类更多或含量更高,则可能影响疗效和安全性一致性,需要进行处方工艺的改进。
药包材相容性研究:评价药物与包装材料之间的相互作用。检测从包装材料迁移至药物中的降解产物或提取物,以及包装材料对药物稳定性的影响(如吸附、催化降解),为选择合适的包装材料提供依据。
药品监管与质量控制:药品监管部门在市场抽检、进口检验等监管活动中,将有关物质降解产物检测作为评价药品质量的关键指标,严厉打击劣药,保障市场流通药品的质量。
常见问题
在实际操作和委托检测过程中,客户和检测人员经常会遇到一些关于药物有关物质降解产物检测的疑问,以下针对常见问题进行解答。
问题:有关物质、降解产物和杂质有什么区别?
解答:这是一个概念辨析问题。杂质是一个总称,包括有机杂质(工艺杂质和降解产物)、无机杂质和残留溶剂。有关物质主要指有机杂质,是药物中存在的非药用成分。降解产物是有机杂质的一种,特指药物在生产和储存过程中因化学降解而产生的杂质。因此,降解产物属于有关物质的范畴。
问题:为什么强制降解试验中主成分降解率要控制在10%左右?
解答:根据ICH指导原则和行业惯例,强制降解试验的目的是验证分析方法能否有效检测出潜在的降解产物。如果降解程度过轻,生成的降解产物可能低于定量限,难以考察分离度;如果降解过度,主峰可能完全消失,导致无法计算降解率,且可能产生二级甚至三级降解产物,干扰对主要降解途径的判断。一般控制在5%-20%的降解率较为适宜。
问题:如何确定未知降解产物的结构?
解答:首先通过LC-MS联用技术获取杂质的准确分子量和碎片信息,推测可能的分子式和裂解规律。结合药物的化学结构和降解机理(如水解、氧化等),推断可能的降解产物结构。如果需要确证,通常会采用半制备液相色谱富集该杂质,或者通过定向合成手段制备该杂质的对照品,再通过核磁共振(NMR)、红外光谱(IR)等手段进行结构确证。
问题:检测报告中降解产物含量超过限度怎么办?
解答:如果检测结果显示降解产物超过设定的质控限度,首先应排查检测过程是否存在误差。确认无误后,需分析原因。如果是研发阶段,需要优化处方工艺(如调节pH、增加抗氧剂、改善包装)以提高稳定性。如果是生产批次,则该批次产品可能面临报废或返工风险。同时,若超过鉴定限度,需进行毒性评估和结构鉴定。
问题:制剂中的辅料会干扰降解产物的检测吗?
解答:会有干扰。辅料可能在色谱图中出现峰,或者影响主成分的提取效率。因此,在方法开发时必须进行辅料干扰试验(空白辅料试验)。通过分析空白辅料色谱图,确认辅料峰位置,并调整色谱条件使降解产物峰与辅料峰完全分离,确保检测结果的准确性。
问题:为什么要进行峰纯度检查?
解答:峰纯度检查主要利用DAD检测器收集的光谱信息,判断色谱峰中是否包含不止一种物质。在降解产物检测中,如果某个降解产物与主成分共洗脱(未分开),常规积分看不出来。峰纯度检查可以提示主峰中是否包裹了杂质,从而验证方法的专属性是否达标。
编辑:北检院编辑部