技术概述
达格列净(Dapagliflozin)是一种钠-葡萄糖协同转运蛋白2(SGLT2)抑制剂,主要用于治疗2型糖尿病。作为创新药物,其在临床前安全性评价中,遗传毒性试验是不可或缺的核心环节。遗传毒性试验旨在评估药物是否具有引起基因突变、染色体结构或数目异常的潜力,从而预测其潜在的致癌风险和对生殖细胞的遗传危害。对于达格列净这类长期服用的药物,全面的遗传毒性评估是保障患者用药安全的关键步骤。
根据国际人用药品注册技术协调会议(ICH)发布的指导原则,特别是ICH S2(R1)指导原则,药物遗传毒性试验通常采用标准组合试验策略。这一策略旨在覆盖不同水平的遗传学终点,包括基因突变、染色体畸变以及DNA损伤等。达格列净的遗传毒性评价体系需要严格遵循这一国际标准,确保数据的科学性和规范性,为药品注册申报提供有力支持。
达格列净遗传毒性试验的技术核心在于模拟体内和体外不同的代谢环境,通过细菌回复突变试验(Ames试验)、体外哺乳动物细胞染色体畸变试验或小鼠淋巴瘤试验,以及体内啮齿类动物微核试验,构建全方位的安全性评价网络。Ames试验主要检测基因点突变,能够灵敏地发现由于碱基对置换或移码突变引起的突变效应;而染色体畸变试验和微核试验则侧重于评估药物对染色体结构的完整性及有丝分裂过程的影响,两者相辅相成,构成了完整的遗传毒性筛查体系。
在技术实施过程中,代谢活化系统的引入至关重要。由于许多化学物质本身无遗传毒性,但在体内代谢后可能转化为活性代谢产物产生毒性,因此,在达格列净的体外试验中,通常需加入S9混合液(大鼠肝微粒体酶系)以模拟体内的代谢过程。这种平行对照的试验设计,能够全面捕捉药物原形及其代谢产物的潜在遗传危害,极大提高了检测结果的预测价值和可靠性。
检测样品
在达格列净遗传毒性试验中,检测样品的制备和状态直接关系到试验结果的准确性。根据药物研发的不同阶段和检测目的,检测样品主要分为原料药、制剂中间体以及杂质等。
-
达格列净原料药(API): 原料药是遗传毒性试验的主要对象。在检测前,需对原料药的纯度、晶型、溶解度等理化性质进行详细确证。高纯度的原料药有助于排除杂质干扰,明确药物本身的遗传毒性特征。样品需在规定的温湿度条件下保存,避免降解或晶型转变影响测试结果。
-
制剂成品: 虽然遗传毒性试验通常侧重于原料药,但在某些情况下,如研究辅料与药物的相互作用,或制剂工艺可能引入潜在风险时,也需对制剂成品进行测试。此时需考虑提取方法和基质效应对检测结果的影响。
-
降解产物与杂质: 在达格列净的合成、纯化或储存过程中,可能会产生特定的杂质或降解产物。根据ICH M7指导原则,对于含有遗传毒性警示结构的杂质,需进行严格的评估。针对特定杂质进行的Ames试验或微核试验,是药物杂质控制策略的重要组成部分。
-
阳性对照品: 为了验证试验系统的灵敏度和有效性,每次试验必须设置阳性对照品。例如,在Ames试验中,常用的阳性对照包括叠氮化钠(NaN3)、2-氨基芴(2-AA)等。这些对照品的使用是质量控制的关键环节。
检测项目
达格列净遗传毒性试验的检测项目依据ICH S2(R1)指导原则,通常包含以下三个核心试验,涵盖了从基因到染色体水平的多个生物学终点:
-
细菌回复突变试验(Ames试验): 该项目是遗传毒性评价的第一道防线。主要采用鼠伤寒沙门氏菌和/或大肠杆菌作为指示生物。检测项目包括在缺乏代谢活化系统(-S9)和存在代谢活化系统(+S9)条件下,受试物诱导细菌回复突变的能力。通过计数回变菌落数,判断药物是否引起基因点突变。达格列净Ames试验通常需覆盖多个菌株(如TA97、TA98、TA100、TA102等),以确保检测谱系的广泛性。
-
体外哺乳动物细胞染色体畸变试验: 此项目旨在评估达格列净在体外培养的哺乳动物细胞(如中国仓鼠肺细胞CHL或CHO细胞)中诱导染色体结构畸变的能力。检测内容涵盖染色单体型畸变(如裂隙、断裂、缺失)和染色体型畸变(如易位、环状染色体)。试验需设置多个剂量组,并分别在有S9和无S9条件下进行暴露,观察中期分裂相细胞的染色体形态变化。
-
体内微核试验: 作为体内试验项目,通常采用小鼠或大鼠骨髓嗜多染红细胞(PCE)为分析对象。该检测项目旨在评估达格列净在体内破坏染色体或有丝分裂器的潜力。通过显微镜计数微核细胞率,判断药物是否引起染色体断裂或整条染色体丢失。体内试验综合考虑了药物在生物体内的吸收、分布、代谢和排泄过程,是体外试验的重要补充。
检测方法
达格列净遗传毒性试验的检测方法需严格遵循国际标准和各国药典规定,确保操作流程的规范性和数据的可追溯性。以下是各核心项目的具体检测方法详述:
对于细菌回复突变试验(Ames试验),通常采用平板掺入法。首先,将达格列净样品溶解于适宜的溶剂中(如DMSO或水),配制成不同浓度的溶液。在顶层琼脂中加入受试物溶液、指示细菌培养物以及S9混合液(针对加S9组),混匀后倾倒在底层平板上。待凝固后倒置培养,通常在37℃下培养48小时至72小时。培养结束后,精确计数每块平板上的回变菌落数。结果判定需满足阳性对照组回变菌落数显著增加,阴性对照组回变菌落数在正常范围内。若受试物组回变菌落数出现剂量依赖性增加,且增加倍数超过阴性对照的2倍(针对TA98、TA100等标准菌株)或具有统计学显著差异,则判定为阳性。
体外哺乳动物细胞染色体畸变试验的实施过程较为复杂。首先需进行细胞毒性预试验,确定达格列净对细胞生长的半数抑制浓度(IC50),以此为依据设定正式试验的高、中、低剂量组。正式试验时,将细胞接种于培养瓶中,在培养箱中培养至对数生长期。随后加入不同浓度的达格列净溶液,分别进行短时间处理(如3-6小时)和长时间处理(如24小时),短时间处理组需包含加S9和不加S9两种条件。处理结束后,更换新鲜培养基继续培养。在收获细胞前,加入秋水仙素阻断细胞分裂,使细胞停留在有丝分裂中期。随后经低渗、固定、制片、吉姆萨染色,在显微镜下观察分析染色体畸变情况。每剂量组需分析至少200个中期分裂相细胞,统计畸变率。
体内微核试验通常采用骨髓涂片法。选取健康的啮齿类动物(如小鼠),按体重随机分组。达格列净给药方式通常模拟临床拟用途径(如灌胃)或采用腹腔注射。给药后,在合适的时间点(通常为给药后24-48小时)处死动物,取出股骨,用胎牛血清冲洗骨髓腔,制成骨髓细胞悬液。推片后自然干燥,使用吉姆萨染液或吖啶橙荧光染料染色。在显微镜下计数每只动物骨髓涂片中的嗜多染红细胞(PCE)微核率。为了评估骨髓抑制情况,通常还需计算PCE与正染红细胞(NCE)的比值。结果判定需依据统计学检验方法(如Kastenbaum-Bowman检验或泊松分布检验),若给药组微核率显著高于阴性对照组,且存在剂量-反应关系,则判定为阳性结果。
检测仪器
达格列净遗传毒性试验涉及微生物学、细胞生物学及显微形态学等多个学科领域,需使用一系列精密的分析检测仪器以确保数据的准确性和可靠性。
-
生物安全柜与超净工作台: 提供无菌操作环境,是Ames试验和细胞试验的基础设备,用于防止外源微生物污染及保护操作人员安全。
-
恒温培养箱: 用于细菌平板和哺乳动物细胞的培养。Ames试验通常需要37℃恒温培养箱,而细胞培养则需要37℃、5% CO2浓度的二氧化碳培养箱,以维持细胞生长所需的pH值和温度。
-
倒置显微镜: 用于观察细胞生长状态、汇合度以及染色体畸变试验中的细胞密度监控。在微核试验中,倒置显微镜也可用于观察骨髓细胞悬液的质量。
-
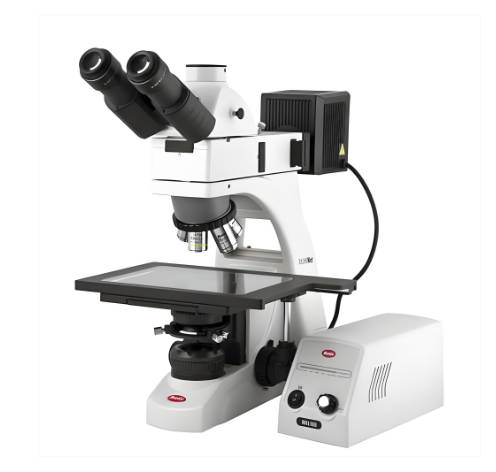
正置生物显微镜: 配备高分辨率物镜(如100倍油镜)和成像系统,是染色体畸变分析和微核计数的关键设备。通过显微镜,实验人员可以清晰地观察染色体形态、断裂情况以及微核结构。
-
全自动菌落计数仪: 用于Ames试验中平板菌落的计数。相比人工计数,自动计数仪提高了计数的准确性和效率,能够识别不同大小的菌落并排除杂质干扰。
-
流式细胞仪: 在微核试验中,流式细胞术作为一种新兴的检测方法,可实现高通量、自动化的微核检测。通过特定的荧光染色和设门策略,能够快速分析数万个红细胞,大大提高了检测的灵敏度。
-
高速离心机: 用于细胞的收集、洗涤以及S9组分的制备。在样品处理过程中,离心机是不可或缺的分离设备。
应用领域
达格列净遗传毒性试验数据在药物研发全生命周期中具有广泛的应用价值,主要体现在以下几个方面:
-
新药注册申报: 依据国家药品监督管理局(NMPA)、美国食品药品监督管理局(FDA)及欧洲药品管理局(EMA)的要求,遗传毒性试验报告是创新药临床试验申请(IND)和新药上市申请(NDA)必备的核心资料。达格列净作为创新药,其全套遗传毒性试验数据必须完整、合规,以证明其临床使用的安全性基础。
-
药物作用机制研究: 虽然遗传毒性试验主要目的是安全性筛选,但通过分析不同试验条件下的阳性反应,科研人员可以推测药物可能的毒作用机制。例如,如果在有S9条件下Ames试验阳性,提示药物代谢产物可能具有基因毒性,从而指导药物化学家优化分子结构,降低毒性风险。
-
药物杂质控制: 在达格列净的生产过程中,可能会产生微量杂质。应用遗传毒性试验(特别是Ames试验)对特定杂质进行评估,是制定杂质限度标准的重要依据。根据ICH M7指导原则,对于Ames试验阳性的杂质,需严格控制其在原料药中的含量。
-
仿制药研发: 对于达格列净的仿制药研发,虽然原研药已证明安全性,但不同合成路线可能引入不同的杂质。因此,针对特定杂质谱进行遗传毒性筛查,是证明仿制药与原研药质量和疗效一致性的重要环节。
-
临床前安全性评价: 遗传毒性试验结果是综合毒性评价的重要组成部分。结合急性毒性、长期毒性、生殖毒性等数据,共同构建药物的安全性档案,为临床试验方案的设计(如给药剂量、周期)提供参考依据,保障受试者安全。
常见问题
在达格列净遗传毒性试验过程中,研发人员和技术评审专家常会遇到以下问题,针对这些问题的解答有助于更好地理解检测过程和结果判定:
-
问题一:Ames试验中出现假阳性或假阴性结果如何处理?
假阳性可能由于受试物具有杀菌作用或抑制细菌生长导致;假阴性则可能是由于测试浓度不够或代谢活化系统活性不足。对于假阳性,需复核细菌存活率,确保回变菌落数的增加并非由于杀菌效应引起的背景菌落数减少。对于达格列净这类药物,若结果显示可疑,应调整浓度范围,重新进行试验,必要时可采用不同的代谢活化系统或引入修复缺陷型菌株进行验证。
-
问题二:体内微核试验中,骨髓毒性如何影响结果判定?
高剂量的受试物可能抑制骨髓细胞增殖,导致嗜多染红细胞(PCE)数量减少,PCE/(PCE+NCE)比值下降。若骨髓抑制过于严重(如比值低于对照组的20%),可能掩盖微核诱导效应,导致假阴性。ICH指导原则建议,微核试验的高剂量应设定为最大耐受剂量(MTD)或达到一定的暴露限度。在试验设计时,必须严格监测骨髓毒性指标。
-
问题三:达格列净作为SGLT2抑制剂,其结构是否存在特殊的遗传毒性风险?
达格列净的分子结构中含有葡萄糖苷键,通常不被认为具有典型的遗传毒性警示结构。然而,药物的安全性评价不能仅凭构效关系推断。必须通过标准的试验组合进行验证。在研发过程中,特别关注其杂质谱,如某些合成中间体或降解产物可能含有醛基、芳香胺等警示结构,需对这些潜在风险点进行针对性的遗传毒性测试。
-
问题四:试验结果出现矛盾(如Ames试验阴性,但染色体畸变试验阳性)如何解释?
不同试验体系的敏感性不同。Ames试验主要针对原核生物的点突变,而染色体畸变试验针对真核生物的染色体结构。出现矛盾结果时,提示药物可能主要通过影响纺锤体功能、干扰DNA修复或直接断裂染色体等方式产生毒性,而非诱导碱基突变。此时,需进行追加试验,如小鼠淋巴瘤试验(MLA)或体内微核试验,结合体内代谢情况综合评估其致癌风险。
-
问题五:遗传毒性试验是否符合GLP规范?
对于支持临床试验和上市申请的遗传毒性试验,必须在符合《药物非临床研究质量管理规范》(GLP)的实验室进行。GLP要求试验方案设计科学、执行过程规范、数据记录真实完整、质量保证部门(QAU)独立审核。确保达格列净遗传毒性试验数据的可追溯性和国际互认性,是注册申报成功的前提。
编辑:北检院编辑部