技术概述
溶出度长期试验是药物研发与质量控制过程中至关重要的一环,它直接关系到药品在有效期内的安全性与有效性。溶出度作为评价固体制剂质量的关键指标,反映了药物从制剂中释放到溶出介质的速率和程度。而长期试验,通常是指在接近药物实际贮存条件下,对药物进行长时间的稳定性考察,以确定其有效期和贮存条件。将溶出度测试与长期试验相结合,即构成了溶出度长期试验的核心内容,旨在监控药物在漫长的货架期内,其释放特性是否发生变化。
在药物制剂的生命周期中,物理和化学性质可能会随着时间的推移而发生改变。例如,片剂可能会出现老化、结晶度改变、辅料降解或水分迁移等现象,这些变化往往不会直接反映在含量的测定上,但却会显著影响药物的溶出行为。对于缓释、控释制剂以及难溶性药物而言,溶出度的稳定性更是临床疗效的保障。如果药物在长期贮存后溶出度降低,可能导致药物在体内吸收减少,血药浓度无法达到治疗窗,从而造成治疗失败;反之,如果溶出度异常加快,则可能引发毒性反应。
因此,溶出度长期试验不仅是各国药品监管机构(如NMPA、FDA、EMA等)药品注册申报的强制要求,也是制药企业内部质量控制体系的核心组成部分。该试验通常依据《中国药典》或ICH指导原则(如ICH Q1A)进行,要求在规定的温度、湿度条件下,按照预设的时间点(如0月、3月、6月、9月、12月、18月、24月、36月等)取样测试。通过对数据的趋势分析,研究人员可以建立药品的有效期,并验证包装材料的保护性能,确保患者使用到的每一粒药物都保持着出厂时的优良品质。
检测样品
溶出度长期试验的检测样品范围广泛,主要涵盖了各类口服固体制剂以及部分半固体制剂。样品的选择通常基于风险管理的原则,重点考察药物活性成分(API)理化性质不稳定、辅料复杂或对环境敏感的制剂。在进行长期试验前,样品需经过严格的筛选,确保其代表了最终上市产品的质量状态,包括处方工艺、包装形式以及生产批次的一致性。
具体而言,常见的检测样品包括但不限于以下几类:
- 普通片剂与胶囊剂:这是最常见的检测对象。包括素片、糖衣片、薄膜衣片以及硬胶囊、软胶囊等。重点考察贮存过程中衣膜是否龟裂、胶囊壳是否硬化或软化,进而影响崩解与溶出。
- 缓释与控释制剂:此类制剂的释放机制复杂,涉及骨架溶蚀、膜控渗透等技术。长期试验需监控释放曲线是否发生漂移,确保药物能按预定速率释放。
- 难溶性药物制剂:对于生物利用度受溶出影响显著的难溶性药物,其溶出度的微小变化可能引起生物利用度的巨大波动,因此是长期试验的重点关注对象。
- 颗粒剂与散剂:需关注吸湿结块对溶出的影响。
- 复方制剂:由于多种成分共存,需考察各成分间的相互作用是否随时间变化而影响各自的溶出度。
在实际操作中,检测样品通常会被放置在上市包装或模拟上市包装中,并分为不同的批次进行考察。根据ICH要求,通常至少需要考察三批中试或生产规模的样品,以提高数据的统计可靠性。同时,样品的放置位置需避光、避免震动,以模拟实际的仓储与物流环境。
检测项目
溶出度长期试验的检测项目并非单一的数值测定,而是一个多维度的评价体系。虽然核心检测项目是“溶出度”或“释放度”,但在实际分析过程中,往往需要结合其他关键质量属性进行综合判断,以探究溶出度变化的根本原因。
主要的检测项目包括:
- 溶出度/释放度:这是最核心的检测项目。对于普通制剂,通常测定特定时间点(如30分钟、45分钟)的累积溶出百分量;对于缓控释制剂,则需测定多个时间点的溶出量,绘制完整的溶出曲线。长期试验中,需对比各时间点的溶出数据与零时数据,计算相似因子(f2因子)。
- 溶出曲线相似性评价:这是长期试验数据分析的关键。通过计算f2因子,量化不同时间点样品溶出曲线的差异。通常认为f2数值在50-100之间,表明两条溶出曲线相似,药品质量稳定。
- 有关物质:虽然属于化学指标,但降解产物的生成可能改变药物的溶解性。例如,药物氧化或水解后生成的杂质可能比原料药更难溶或更易溶,从而干扰溶出测定。
- 水分:对于许多固体制剂,水分含量的增加是导致溶出度下降的主要原因。水分可能作为增塑剂改变聚合物膜的性质,或导致药物重结晶,因此在长期试验中需严密监控水分变化。
- 崩解时限:崩解是溶出的前提。对于部分制剂,长期贮存可能导致崩解剂失效(如淀粉老化),通过测定崩解时限可以辅助判断溶出异常的原因。
- 外观性状:包括颜色、形状、表面光洁度等。例如,糖衣片表面的斑点或龟裂往往预示着内部发生了物理变化,可能影响溶出。
通过对上述项目的综合检测,研究人员可以构建起药品质量的立体画像,不仅判断溶出度是否合格,更能揭示其变化的内在逻辑。
检测方法
溶出度长期试验的检测方法必须科学、严谨且具有良好的重现性。由于试验周期长达数月甚至数年,方法的稳健性至关重要,以排除因操作误差或仪器波动导致的数据偏差。通常,检测方法严格遵循《中国药典》通则或相关国家标准,并在标准操作规程(SOP)指导下进行。
检测方法的实施主要包含以下几个关键步骤:
1. 实验条件设定:首先需确定适宜的溶出介质。常用的介质包括水、不同pH值的缓冲液(如pH 1.2盐酸溶液、pH 4.5醋酸盐缓冲液、pH 6.8磷酸盐缓冲液)。介质的选择应模拟人体生理环境或考虑药物的溶解特性。温度通常恒定控制在37℃±0.5℃,以模拟人体体温。转速(篮法通常为50-100rpm,桨法通常为50-75rpm)则根据制剂的沉降状态和流体动力学特征进行优化。
2. 取样与处理:在预设的时间点,从溶出杯中吸取规定体积的溶液。取样位置通常在桨叶或转篮顶端至液面中点,距离溶出杯内壁10mm处。取样需经微孔滤膜过滤,防止未溶颗粒进入检测系统。需注意的是,对于缓释制剂,取样后往往需要补充等温等体积的空白介质,以维持漏槽条件。
3. 分析测定:溶出量的测定通常采用紫外-可见分光光度法或高效液相色谱法(HPLC)。紫外法简便快速,适用于主药成分有特征吸收且辅料无干扰的情况;HPLC法则具有更高的分离能力,适用于复方制剂或分析干扰较大的样品。在长期试验中,必须对仪器进行严格的系统适用性试验,确保每次检测的基线、峰形、保留时间等参数一致。
4. 数据处理与评价:测定吸光度或峰面积后,根据标准曲线计算累积溶出量。在长期稳定性试验报告中,不仅要列出各时间点的溶出数据,还需进行统计分析。常用的评价方法包括相似因子法(f2法)和模型依赖法。如果f2因子大于50,通常认为样品在长期贮存后与初始状态溶出行为相似,质量未发生显著变化。若出现显著差异,则需结合其他稳定性指标进行深入调查,甚至考虑调整有效期或改进包装。
检测仪器
为了确保溶出度长期试验数据的准确性和合规性,必须使用符合药典规定的标准化仪器。检测仪器不仅是数据采集的工具,更是保障试验在严格受控环境下进行的基础。仪器的定期校准与维护是实验室质量管理体系的重要内容。
核心检测仪器设备包括:
- 智能溶出度仪:这是试验的核心设备。现代溶出度仪通常配备自动升降机头、数显控温系统。根据检测方法的不同,分为篮法(转篮法,USP Apparatus I)和桨法(USP Apparatus II)。部分缓释制剂可能还需要使用往复筒法或流通池法。仪器需具备良好的水平调节功能,确保溶出杯中心与转杆中心重合,减少流体动力学差异。
- 紫外-可见分光光度计:用于快速测定溶出液中药物的浓度。通常配备自动进样器或流通池,可实现自动检测。仪器需定期使用标准滤光片或标准溶液进行波长和吸光度准确度的校正。
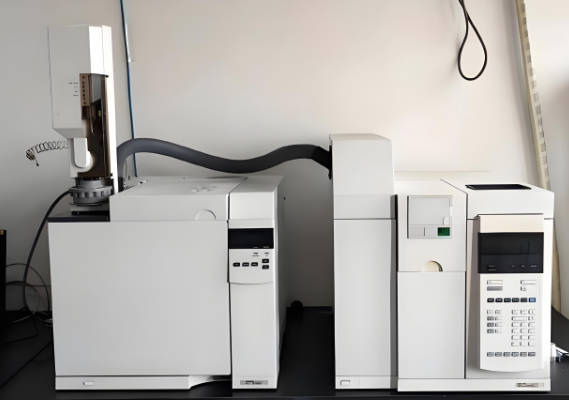
- 高效液相色谱仪(HPLC):对于成分复杂或需分离检测的样品,HPLC是首选。配备紫外检测器、DAD检测器或质谱检测器。在长期试验中,色谱柱的选择、流动相的配制需保持高度一致,以保证数据的可比性。
- 恒温恒湿试验箱:这是进行长期试验的“时间机器”。根据ICH指导原则,长期试验条件通常为25℃±2℃/60%RH±5%RH或30℃±2℃/65%RH±5%RH。试验箱需具备高精度的温湿度控制系统和连续记录功能,确保样品在整个试验期间处于规定的环境中。
- 脱气装置:溶出介质在使用前必须进行脱气处理,以防止气泡附着在药物表面或转篮上影响溶出。常用的有真空脱气仪或超声波脱气机。
- 分析天平与pH计:用于精密称量样品和调节介质pH值,是基础但关键的辅助设备。
所有仪器设备均应建立档案,定期进行计量检定(如OQ/PQ),并在每次使用前后进行检查,确保仪器处于最佳运行状态。任何仪器的微小故障或参数漂移,在长达数年的长期试验中,都可能被放大为显著的数据偏差。
应用领域
溶出度长期试验贯穿于药物生命周期的各个阶段,其应用领域十分广泛。从早期的实验室研发到最终的上市流通,该试验都发挥着不可替代的决策支持作用。其核心目的在于保障药品质量的可追溯性和稳定性,从而降低用药风险。
主要应用领域如下:
- 新药注册申报:根据国内外药品注册法规,新药在申请上市许可时,必须提交完整的稳定性考察资料,其中包括溶出度长期试验数据。这些数据是监管机构审批药品有效期的重要依据。缺乏长期溶出数据支持,新药将无法获得上市批准。
- 仿制药一致性评价:仿制药必须与原研药在质量、疗效上保持一致。长期试验中的溶出曲线对比是评价一致性持久性的关键。通过对比仿制药与参比制剂在长期贮存条件下的溶出行为变化,可以验证仿制药的工艺成熟度和质量稳定性。
- 处方工艺优化:在药物研发阶段,研究人员通过加速试验和长期试验来筛选最佳处方。如果某处方在长期试验中出现溶出度显著下降,研发人员需分析原因(如更换粘合剂、改变包衣配方),从而优化工艺,提高产品的货架期稳定性。
- 包装材料筛选:包装是药品抵御环境因素(光、湿、热)的屏障。通过对不同包装材料(如铝塑泡罩、高密度聚乙烯瓶、玻璃瓶)包装的样品进行长期溶出试验,可以评估包装的保护效果,选择性价比最优的包装方案。
- 药品上市后变更研究:当药品获得上市批准后,如发生原料药供应商变更、生产场地变更或关键工艺参数调整,需进行稳定性考察,以证明变更前后产品质量的一致性。溶出度长期试验是此类变更研究的重要验证手段。
- 流通环节质量监控:在药品运输和仓储过程中,可能会遇到极端气候条件。通过长期试验数据的积累,可以制定科学的运输标准(如冷链要求),并在发生质量争议时提供判定依据。
常见问题
在溶出度长期试验的实际操作与结果评价过程中,研究人员经常会遇到各种技术难题和理论困惑。正确理解和处理这些问题,对于得出科学的结论至关重要。以下汇总了该领域常见的几个问题及其解答:
问题一:溶出度长期试验的时间点如何设定?
解答:时间点的设定通常依据《中国药典》9001原料药物与制剂稳定性指导原则。对于长期试验,一般建议的时间点为0月、3月、6月、9月、12月、18月、24月、36月。对于预计有效期更长的产品,可继续延长试验时间。时间点的设定需能捕捉到产品质量变化的趋势,既要避免频繁测试造成的资源浪费,又要防止间隔过长而漏掉关键的质量突变点。
问题二:在长期试验中,如果溶出度出现显著下降,应如何处理?
解答:首先,应排除检测过程中的系统误差(如仪器故障、试剂错误、操作不当)。在确认数据准确后,需结合水分、有关物质、外观等其他指标进行综合分析。若确认是由于制剂物理老化(如结晶生长、衣膜硬化)或化学降解导致,则可能需要缩短药品的有效期,或改进包装以提高防潮性。严重情况下,需对处方工艺进行重新开发。同时,应评估该批次样品是否可放行出厂,并追溯历史批次,评估风险范围。
问题三:长期试验与加速试验有什么区别?
解答:加速试验是在超常条件(如40℃/75%RH)下进行,旨在快速预测药品的降解途径和稳定性,为处方设计提供依据,并预测可能的有效期。而长期试验是在接近实际贮存条件下进行,数据真实可靠,是确定有效期的法定依据。溶出度指标在加速试验中可能因高温高湿发生剧变,但在长期试验中可能变化缓慢。两者相辅相成,加速试验用于“预警”,长期试验用于“定性”。
问题四:如何判断长期试验前后溶出曲线的相似性?
解答:最常用的方法是计算相似因子f2。公式为:f2 = 50 * log {[1+(1/n) * Σ(Rt - Tt)²]^(-0.5) * 100}。其中Rt为零时样品的溶出量,Tt为各时间点样品的溶出量。如果f2数值大于50,通常认为两条曲线相似。但在实际应用中,还需考虑溶出度的绝对值是否在规定范围内。如果零时样品溶出度很低,即使f2因子合格,也不能判定产品合格。
问题五:不同pH值的溶出介质对长期试验结果有何影响?
解答:药物的溶解度通常受pH值影响。在长期试验中,药物的晶型或盐型可能发生变化。例如,某种弱碱性药物在胃酸环境中溶出良好,但在长期贮存后发生了晶型转变,导致其在pH 6.8介质中溶出显著下降。因此,溶出度长期试验往往推荐采用多介质模型(多pH环境),以全面评估药物在不同生理环境下的释放稳定性,避免单一介质带来的片面结论。
编辑:北检院编辑部