技术概述
医疗器械微核试验是医疗器械生物学评价中遗传毒性评价的核心项目之一,主要用于评估医疗器械或其浸提液中是否存在导致染色体损伤或染色体分离异常的遗传毒性物质。微核是细胞有丝分裂后期滞留于细胞质中的染色体断片或整条染色体,在间期细胞中表现为独立于主核的小核。当医疗器械在临床使用过程中释放出的化学物质具有诱变性时,这些物质可能作用于细胞分裂过程,导致染色体断裂或纺锤体功能异常,从而在子代细胞中形成微核。通过统计微核细胞率的变化,可以判断受试物是否具有致染色体断裂或染色体非整倍体效应的潜在风险。
微核试验依据GB/T 16886.3(等同于ISO 10993-3)《医疗器械生物学评价 第3部分:遗传毒性、致癌性和生殖毒性试验》的相关要求开展,通常与细菌回复突变试验(Ames试验)、染色体畸变试验共同组成遗传毒性评价的组合试验策略。体外微核试验可采用细胞质分裂阻滞法(CBMN法),通过观察双核细胞中的微核形成情况,结合细胞增殖抑制数据,综合评价受试医疗器械浸提液的遗传毒性。由于染色体畸变是多种遗传疾病与肿瘤发生的重要机制,微核试验在医疗器械临床前安全性评价中占据不可替代的地位,是植入类器械和长期接触类产品注册审评关注的重点内容。
检测样品
凡是在临床使用中与人体接触时间较长,或接触部位为血液、组织、骨组织以及损伤表面等敏感部位的医疗器械,在注册申报和生物学评价过程中通常需要开展微核试验。常见的送检样品类别包括:
- 长期或持久接触类器械:中心静脉导管、导尿管、气管插管、血管支架、人工关节、骨科内固定板及螺钉、人工晶状体、心脏瓣膜等植入类产品;
- 表面接触器械:伤口敷料、创面修复膜、烧伤敷料、隐形眼镜、口腔粘接材料等长时间接触皮肤或黏膜的产品;
- 体外接驳类器械:血路管路、血液透析器、体外循环管路、输血输液器具、膜式氧合器等与血液长期接触的产品;
- 医用材料及浸提液:可降解高分子材料、医用硅胶、聚氨酯材料、牙科修复材料、药物洗脱器械涂层材料等研发阶段的筛选样品。
送检时建议提供足量的代表性样品,并附产品组成、材料信息、生产工艺、灭菌方式以及预期用途等资料,以便实验室设计合理的浸提条件和试验方案,确保试验结果能够真实反映产品的生物学特性。
检测项目
医疗器械微核试验的主要检测项目围绕染色体损伤效应展开,具体包括:
- 体外哺乳动物细胞微核试验:在有代谢活化系统(+S9)和无代谢活化系统(-S9)两种条件下,检测医疗器械浸提液诱导微核形成的能力;
- 微核细胞率统计分析:对各剂量组双核细胞中微核形成率进行计数与统计学评价,判断与阴性对照组相比是否存在显著性升高;
- 细胞毒性及细胞增殖抑制评价:通过复制指数(RI)或胞质分裂阻滞增殖指数(CBPI)评估各浓度浸提液的细胞毒性,确定试验浓度设置的合理性;
- 染色体非整倍体效应与染色体断裂效应的鉴别:结合着丝粒染色或荧光原位杂交技术,可进一步区分微核来源于整条染色体丢失还是染色体断片。
检测方法
医疗器械微核试验按照GB/T 16886.3、ISO 10993-3以及OECD TG 487的试验原则进行,典型试验流程如下:
- 浸提液制备:按照GB/T 16886.12(ISO 10993-12)的要求,根据医疗器械的特性选择极性浸提介质(如生理盐水、含血清培养基)和非极性浸提介质(如乙醇/水混合液等),在37℃或其他模拟临床使用条件下进行浸提,获得试验用浸提液;
- 细胞选择与培养:常用细胞体系包括人外周血淋巴细胞、中国仓鼠肺细胞(CHL)、中国仓鼠卵巢细胞(CHO)或小鼠淋巴瘤细胞等,试验前确认细胞生长状态良好、无污染;
- 染毒处理:设置阴性对照(浸提介质对照)、阳性对照(如丝裂霉素C、环磷酰胺、秋水仙碱等)以及至少三个剂量组的浸提液,分别在有/无代谢活化条件下与细胞共培养一定时间;
- 胞质分裂阻滞:在染毒后加入细胞松弛素B,使细胞阻滞在双核期,便于准确识别已完成一次分裂的细胞;
- 制片与染色:经低渗、固定、Giemsa染色或吖啶橙荧光染色等步骤制备显微镜观察标本;
- 镜检计数与结果判断:每剂量组至少计数规定数量的双核细胞,统计微核细胞率,结合细胞增殖抑制数据和统计学分析结果,判断受试物是否具有微核诱导作用;
- 结果判定:若各剂量组微核细胞率与阴性对照组相比无统计学显著差异,且未呈现剂量-效应关系,可判定为阴性结果;反之则提示受试物可能具有致染色体损伤的潜在风险。
检测仪器
微核试验属于体外细胞水平的遗传毒性检测,对实验室设备和环境条件要求较高,常用仪器设备包括:
- 二氧化碳培养箱:为细胞培养提供稳定的温度、湿度和二氧化碳浓度环境;
- 生物安全柜:为细胞接种、染毒、换液等操作提供无菌保障;
- 倒置显微镜:用于细胞形态观察、计数和生长状态监测;
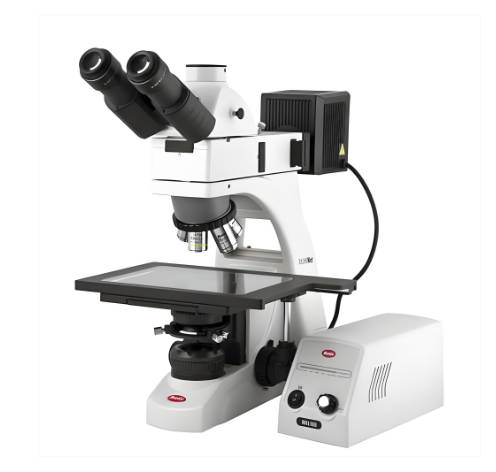
- 荧光显微镜及光学显微镜:用于微核观察、计数和结果分析;
- 离心机:用于细胞收集、洗涤和制片处理;
- 高压蒸汽灭菌器:用于培养基、器材的灭菌处理;
- 恒温水浴锅、低温冰箱与液氮罐:用于试剂保存、样品处理和细胞冻存。
应用领域
医疗器械微核试验结果广泛应用于以下场景:
- 医疗器械注册申报:为医疗器械产品注册提供遗传毒性评价数据,支撑生物学评价报告的完整性;
- 新产品研发与材料筛选:在新型医用材料、可吸收材料、载药器械开发早期筛查潜在的遗传毒性风险;
- 生产工艺变更与供应商变更评价:当原材料、配方、加工助剂或灭菌方式发生变更时,通过微核试验评估变更对产品安全性的影响;
- 口腔与骨科植入物评价:针对长期植入人体的牙科材料、骨科植入物开展遗传毒性风险评估;
- 科研与教学:为毒理学研究、材料生物相容性机理研究提供试验数据支持。
常见问题
问题一:医疗器械微核试验的检测周期是多久?
医疗器械微核试验的检测周期一般为7-15个工作日。实际周期会受到多种因素影响:一是检测项目数量与方案复杂程度,若同时开展有/无代谢活化两种条件或需要多个浸提介质,周期会相应延长;二是样品数量与剂量组设置,样品越多、剂量组越多,细胞培养与镜检计数的工作量越大;三是细胞状态与试验重做情况,若细胞污染或对照结果不符合要求需要重新试验,周期会有所增加;四是有无加急需求,部分机构可提供加急服务以缩短报告交付时间。建议在送检前与检测机构充分沟通试验方案,以获得准确的周期预估。
问题二:医疗器械微核试验的检测价格是多少?
医疗器械微核试验的检测价格受多方面因素影响,无法一概而论。主要影响因素包括:检测项目的具体组合(如是否同时开展极性与非极性浸提液试验、是否需要进行鉴别染色)、所选细胞体系与试验方法、样品数量与浸提条件、剂量组设计、是否需要加急服务以及报告用途等。不同检测机构的收费体系也存在差异。建议根据产品具体情况,联系检测机构进行技术咨询,在提供产品信息和试验需求后,获取针对性的报价方案。
问题三:医疗器械微核试验依据哪些标准开展?
医疗器械微核试验主要依据GB/T 16886.3《医疗器械生物学评价 第3部分:遗传毒性、致癌性和生殖毒性试验》和ISO 10993-3进行,试验操作层面可参考OECD TG 487《体外哺乳动物细胞微核试验》的指导原则,样品浸提则按照GB/T 16886.12/ISO 10993-12的要求执行。开展试验前应结合产品的接触方式与接触时间,确认遗传毒性评价的必要性和试验策略。
问题四:哪些医疗器械需要开展微核试验?
一般而言,与人体接触时间超过24小时的医疗器械,特别是接触血液、循环血液、组织、骨组织或损伤表面的长期接触(24小时至30天)和持久接触(超过30天)类产品,通常需要进行包括微核试验在内的遗传毒性评价。此外,可吸收、可降解类器械以及含新型材料或涂层的器械,即使接触时间较短也应评估遗传毒性风险。具体要求应结合产品的预期用途和风险分析确定。
问题五:体外微核试验与体内微核试验有什么区别?
体外微核试验在培养细胞中进行,直接使用医疗器械浸提液染毒,具有周期相对较短、剂量控制精确、可结合代谢活化系统等优点,是目前医疗器械遗传毒性评价的常用方式。体内微核试验则将受试物给予啮齿类动物,取骨髓或外周血红细胞观察微核率,能够反映整体动物体内的代谢与分布情况,但周期长、成本高。当体外试验结果出现阳性或存在争议时,可借助体内试验进一步确证。
问题六:送检前需要如何准备样品和浸提?
送检时应提供具有代表性的最终产品样品,最好为经过完整生产工序和灭菌处理的成品。浸提介质的选择需依据材料特性与临床用途确定,常规采用极性介质(生理盐水或含血清培养基)和非极性介质(如乙醇水溶液)双体系浸提。浸提比例、浸提温度与时间应按照标准要求并结合产品实际使用情况设置,如37℃条件下24小时或更长时间。样品数量应满足浸提及重复试验的需要,建议提前与检测机构沟通确认具体数量和规格。
问题七:微核试验结果阳性是否意味着产品不能上市?
微核试验结果为阳性时,并不必然意味着产品无法上市,而是提示产品浸提液在试验条件下具有诱导染色体损伤的潜在风险。此时应进一步开展风险分析,排查阳性结果的来源,例如材料配方中的特定化学物质、加工助剂残留、灭菌副产物或试验过程中的干扰因素等,并可通过优化材料配方、改进清洗工艺或更换原材料等方式降低风险,必要时辅以补充试验进行综合评价,最终结合获益-风险判断确定产品的可接受性。
编辑:北检院编辑部