技术概述
溶出度样品液相保留时间分析是将药物溶出度试验与高效液相色谱(HPLC)分离技术相结合的一种分析手段,主要用于确认溶出液中目标成分的色谱行为是否符合方法要求,并借助保留时间这一关键参数实现对主药的准确定性识别。在口服固体制剂的质量研究与评价中,仅依靠紫外分光光度法测定溶出度存在一定局限,当处方中的辅料、降解产物或溶出介质成分对检测波长产生干扰时,测定结果可能出现偏差。而液相色谱法凭借其高效的分离能力,能够将主成分与干扰物质有效分开,通过保留时间的比对即可确认色谱峰的归属,从而保证溶出度数据的专属性与可靠性。
保留时间是液相色谱定性分析的基础参数,指从进样开始到色谱峰顶点出现的时间间隔。在固定的色谱条件(色谱柱、流动相组成、流速、柱温)下,每一化合物都有其特征的保留时间。对于溶出度样品而言,保留时间的稳定性直接反映了色谱系统的稳定性与样品基质的一致性。各国药典及相关技术指导原则均要求在溶出度测定方法学验证中考察色谱系统的适用性,包括保留时间重复性、理论板数、分离度、拖尾因子等指标。通过对一系列时间点取样样品的保留时间进行系统分析,可以判断主药在不同溶出阶段的色谱行为是否一致、是否存在降解或基质干扰,为制剂处方筛选、工艺优化以及体内外相关性研究提供有力的数据支撑。
检测样品
溶出度样品液相保留时间分析适用于各类需要进行溶出度测定的药物制剂及其相关样品,常见的样品类型包括:
- 普通口服片剂:如素片、薄膜衣片、糖衣片等固体制剂;
- 硬胶囊剂与软胶囊剂:包括内容物为粉末、颗粒或液体填充的胶囊产品;
- 缓释制剂与控释制剂:骨架片、膜控释片、渗透泵片等特殊释放制剂;
- 肠溶制剂:肠溶片、肠溶胶囊等需在特定pH条件下释放的制剂;
- 颗粒剂与干混悬剂:需进行溶出或释放行为考察的口服散剂类制剂;
- 仿制药一致性评价样品:与参比制剂进行溶出曲线比对研究的受试制剂;
- 稳定性考察样品:加速试验与长期试验不同时间点的留样制剂;
- 方法学研究样品:包括空白辅料、对照品溶液以及不同溶出介质中的系列取样溶液。
送检样品一般应保持包装完整、性状正常,并附上相应的处方信息、标准或方法资料(如有),以便分析人员针对样品特性选择合适的色谱条件与溶出参数。
检测项目
围绕溶出度样品的液相保留时间分析,通常开展的检测与考察项目包括以下几个方面:
- 保留时间测定与比对:测定各取样时间点溶出样品中主峰的保留时间,并与对照品溶液的保留时间进行一致性比较;
- 色谱峰定性鉴别:确认溶出液中的色谱峰是否归属为主成分,排查辅料峰、降解杂质峰与基质干扰峰;
- 系统适用性试验:包括理论板数、分离度、拖尾因子、保留时间相对标准偏差(RSD)等指标;
- 溶出量测定:基于峰面积外标法或内标法计算各时间点的累计溶出百分比;
- 溶出曲线绘制与相似性评价:对多条溶出曲线进行f2相似因子计算与评价;
- 专属性考察:进行空白辅料干扰试验、强制降解样品的色谱分离考察;
- 方法耐用性研究:考察流动相比例、流速、柱温、色谱柱批次等微小变动对保留时间的影响;
- 线性与范围验证:考察对照品浓度与峰面积之间的线性关系,覆盖溶出过程的浓度区间;
- 精密度与准确度验证:包括重复性、中间精密度以及加样回收率试验。
检测方法
溶出度样品液相保留时间分析的一般流程可分为溶出试验取样与液相色谱分析两个阶段,典型操作方法如下:
首先进行溶出试验前处理。根据样品的溶出特性选择篮法(第一法)或桨法(第二法),必要时选用小杯法以提高低剂量样品的检测灵敏度。常用溶出介质包括水、不同pH值的缓冲液(pH1.0盐酸溶液、pH4.5醋酸盐缓冲液、pH6.8磷酸盐缓冲液)以及含少量表面活性剂的溶液,介质体积通常为500ml、900ml或1000ml,温度恒定控制在37℃±0.5℃。按照设定的时间点(如5、10、15、30、45、60分钟或更长时间)定点取样,样品溶液经0.45μm或0.22μm微孔滤膜过滤,弃去初滤液后取续滤液作为供试品溶液,同时补充等温等体积的空白介质。
随后进行液相色谱条件建立与保留时间分析。根据主药的理化性质选择合适的色谱柱(常用C18反相色谱柱),以缓冲盐溶液与有机相(甲醇或乙腈)按一定比例混合作为流动相,采用等度或梯度洗脱程序,设定适宜的流速(通常0.8~1.5ml/min)、柱温(一般为25~40℃)与检测波长(依据主药紫外吸收特征确定)。进样前先运行对照品溶液,记录主峰保留时间并连续进样多次,考察保留时间的重复性;随后依次进样空白辅料溶液、各时间点溶出样品溶液,比对供试品主峰与对照品峰的保留时间是否一致。若两者的保留时间偏差在允许范围内(通常要求相对偏差不超过一定限度),即可确认色谱峰归属。对于保留时间出现漂移或峰形异常的情况,需进一步排查流动相配比、柱平衡状态、样品基质效应等因素,必要时调整色谱条件重新分析。
分析完成后,基于各时间点的峰面积计算溶出量,绘制溶出曲线,并结合保留时间数据评估整个分析过程的数据完整性与方法可靠性。
检测仪器
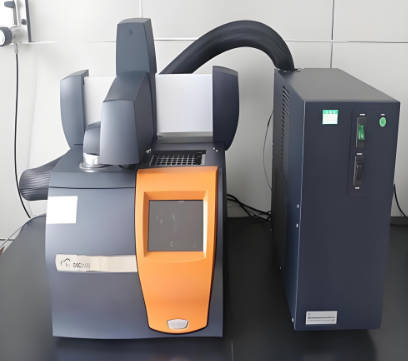
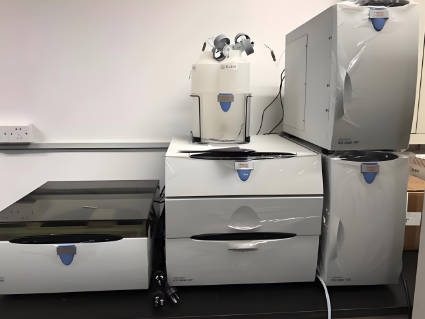
溶出度样品液相保留时间分析需要溶出试验装置与液相色谱系统的配合使用,主要仪器设备包括:
- 智能溶出试验仪:配有多联溶出杯(6杯或8杯型),可精确控制桨速或篮速、介质温度与取样时间;
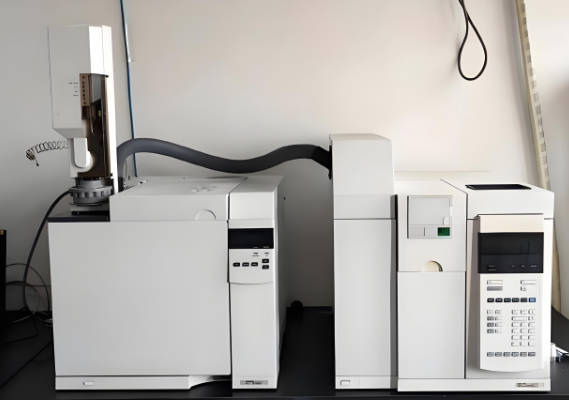
- 高效液相色谱仪:配备四元或二元梯度泵、自动进样器、柱温箱及紫外检测器或二极管阵列检测器(DAD);
- 反相色谱柱:C18、C8、苯基柱等不同键合相的分析柱,配备同类型保护柱;
- 紫外-可见分光光度计:用于溶出方法开发阶段的波长筛选与辅助测定;
- 分析天平:感量0.1mg或0.01mg,用于对照品精密称量;
- 溶出介质脱气装置:如超声脱气机或真空脱气系统,避免介质中溶解气体干扰测定;
- 恒温水浴与pH计:用于介质配制与pH值精确调节;
- 微孔滤膜与针式过滤器:0.45μm、0.22μm规格,用于溶出样品的过滤净化;
- 自动取样工作站(可选):实现多时间点自动取样、补液与样品收集,提高取样时间准确性;
- 色谱数据工作站:用于色谱峰识别、保留时间记录、峰面积积分与数据处理。
应用领域
溶出度样品液相保留时间分析在医药研发与质量控制领域具有广泛的应用价值,主要应用方向包括:
- 仿制药质量一致性评价:通过多条溶出曲线的测定与相似性比较,评估受试制剂与参比制剂的质量一致性;
- 新药处方工艺开发:在不同处方与工艺条件下筛选最佳方案,考察崩解剂、黏合剂等辅料种类与用量对药物释放的影响;
- 缓控释制剂释放度研究:评价缓释、控释制剂的释放速率与释放特征是否符合设计要求;
- 药品质量标准研究与建立:为溶出度检查方法写入质量标准提供完整的方法学验证数据;
- 稳定性研究与有效期确定:考察制剂在贮藏过程中溶出行为的变化趋势,支持货架期制定;
- 上市产品放行检验:作为生产企业质量控制部门日常放行检测的技术手段;
- 药学研究申报资料撰写:为注册申报提供溶出度方法学验证与溶出曲线研究的完整数据包;
- 药物体内外相关性(IVIVC)研究:以溶出数据为基础建立体内吸收与体外释放的关联模型;
- 教学科研与技术创新:为高校、科研院所在药物分析领域的研究课题提供分析平台支持。
常见问题
问题一:溶出度样品液相保留时间分析的检测周期是多久?
一般情况下,溶出度样品液相保留时间分析的检测周期为7-15个工作日。具体周期会受到多方面因素的影响:检测项目数量越多、取样时间点越多,所需的分析时间相应延长;样品数量较大时需排队依次上机检测;方法复杂程度也是重要因素,若样品已有成熟的色谱方法可直接沿用,周期较短,若需要从头开发色谱条件并进行方法学验证,则耗时明显增加;此外,若客户对数据有加急需求,可与检测机构沟通安排优先处理,适当缩短交付时间。建议在送检前明确检测需求并提供尽可能完整的背景资料,以便合理规划检测排期。
问题二:溶出度样品液相保留时间分析的检测价格是多少?
溶出度样品液相保留时间分析的检测费用受多种因素综合影响,无法一概而论。影响价格的主要因素包括:检测项目的数量与类型,例如仅进行单一介质的保留时间比对,还是需要多介质、多时间点的完整溶出曲线测定与相似性评价;所用检测方法的复杂程度,是否需要额外进行方法开发、方法学验证或耐用性考察;样品的数量与剂型特点,缓控释制剂的取样时间点通常更多,工作量更大;检测周期要求,加急服务通常会产生额外费用。建议在送检前与检测机构充分沟通检测需求,提供样品信息与方法背景,由专业人员评估后获取准确的报价方案。
问题三:保留时间在分析过程中出现漂移,可能是由哪些原因引起的?
保留时间漂移是溶出度样品分析中的常见现象,可能的原因包括:色谱柱尚未充分平衡,特别是流动相中含有缓冲盐或离子对试剂时需要更长的平衡时间;流动相配比不准确或泵系统中存在气泡,导致实际流速波动;柱温控制不稳定,温度变化会影响组分在固定相与流动相之间的分配;溶出样品基质中的辅料成分在色谱柱上逐渐吸附,改变固定相的表面性质;进样溶剂与流动相差异过大也会造成保留行为的微小变化。排查时可依次检查泵的密封性、脱气效果、柱温箱状态,延长柱平衡时间,必要时更换保护柱或对色谱柱进行冲洗再生。
问题四:溶出度测定为什么建议采用液相色谱法而不仅仅是紫外分光光度法?
紫外分光光度法操作简便、分析速度快,但其原理是测定特定波长下的总吸光度,无法区分主药与共存物质的贡献。当制剂处方中的辅料、着色剂、崩解剂或主药的降解产物在检测波长处有吸收时,紫外法测得的溶出度结果会偏高,产生系统性偏差。液相色谱法通过色谱柱将主成分与干扰物分离,借助保留时间确认目标峰后仅对主峰进行定量,专属性显著优于紫外法。因此,对于处方复杂、紫外吸收特征不专属、含有易降解成分的制剂,以及需要进行质量一致性评价的品种,通常优先推荐采用液相色谱法进行溶出度测定。
问题五:溶出样品进样前的过滤处理会影响保留时间和测定结果吗?
过滤是溶出样品处理的必要步骤,目的是去除不溶性微粒,保护色谱系统。但过滤确实可能对结果产生影响:一方面,滤膜可能对主药产生吸附,导致滤后浓度偏低,尤其对于高脂溶性药物需引起重视;另一方面,滤膜本身的可提取物可能在色谱图上产生额外色谱峰,干扰峰识别。规范的做法是在方法开发阶段进行滤膜吸附考察,分别比较弃去不同体积初滤液后的测定结果,确认吸附影响可忽略后确定统一的过滤操作规程,并对空白滤膜滤液进样考察是否有干扰峰,从而保证保留时间分析与溶出量测定的准确性。
问题六:进行多条溶出曲线相似性评价时,取样时间点应如何设计?
溶出曲线取样时间点的设计应能充分刻画制剂的释放特征。对于普通速释制剂,通常在溶出早期设置密集取样点(如5、10、15分钟),以捕捉快速释放阶段的行为,后段设置30、45、60分钟等时间点;对于缓控释制剂,则需覆盖整个释放过程,取样时间可延长至数小时甚至更久。用于相似性计算时,一般要求至少选取三个以上具有区分力的时间点,且单独时间点的溶出量平均值不超过85%。若两条曲线在15分钟内溶出均达到85%以上,可直接判定相似而无需计算。时间点的合理设计直接关系到f2因子计算结果的科学性,建议结合药物溶解特性与制剂释放机制综合确定。
问题七:溶出度样品液相保留时间分析的检测报告一般包含哪些内容?
一份完整的检测报告通常包括以下内容:样品的基本信息,如样品名称、批号、剂型、规格、数量与接收状态;检测依据与方法说明,包括溶出方法(篮法或桨法)、转速、介质种类与体积、取样时间点以及色谱条件(色谱柱规格、流动相组成、流速、柱温、检测波长、进样量等);系统适用性结果,涵盖保留时间及其重复性、理论板数、分离度、拖尾因子等数据;各时间点样品的色谱图与保留时间比对结果,标注主峰归属;各时间点的溶出量测定结果与累积溶出曲线;如委托了相似性评价,还会包含f2因子的计算结果与评价结论;报告末尾附有检测人员、审核人员的签章以及报告出具日期,确保数据的可追溯性。
编辑:北检院编辑部